研究背景
严重炎症性肺病,包括急性呼吸窘迫综合征(ARDS),病死率高,靶向治疗手段有限。近年研究提示,部分病例背后存在先天性免疫错误(IEI)。SHP1 由 PTPN6 编码,是一种主要在造血细胞中表达的蛋白酪氨酸磷酸酶,在多种免疫细胞中充当信号"刹车"。小鼠中 SHP1 缺失会导致多器官免疫介导的损伤。但 PTPN6 变异与人类疾病的直接关联,此前仅有零星报道。
研究目的
本研究旨在明确 PTPN6 双等位基因功能丧失(LoF)变异是否会导致人类疾病,并刻画其临床表型与分子机制。研究者从五个无亲缘关系的家系中,纳入了七名患病儿童。
研究方法(简要)
研究综合了多种手段:对五个家系进行外显子测序,鉴定 PTPN6 变异;用分子动力学模拟预测变异对 SHP1 结构的影响;在 COS-1 和 HEK293T 细胞中表达野生型与突变型 SHP1,检测蛋白稳定性、磷酸酶活性及对 ERK 信号的调控;并对一名患者的全血进行 RNA 测序,与脓毒症休克和 ARDS 儿童队列比较。
核心发现
七名患儿均表现为婴儿期起病的贫血和严重炎症性肺病,多数在幼年死亡。具体来看:
- 患者 A(II-1) 在 4 月龄出现溶血性贫血,13 岁诊断分枝杆菌感染,14 岁死于重度 ARDS;尸检显示肺组织出血、曲霉球和化脓性肺炎(Figure 1)。
- 患者 D(II-2) 在 8 月龄出现贫血、中性粒细胞性皮炎和间质性肺病。
- 患者 E(II-1) 出生 3 天即出现贫血和高胆红素血症,5 月龄死于呼吸衰竭。
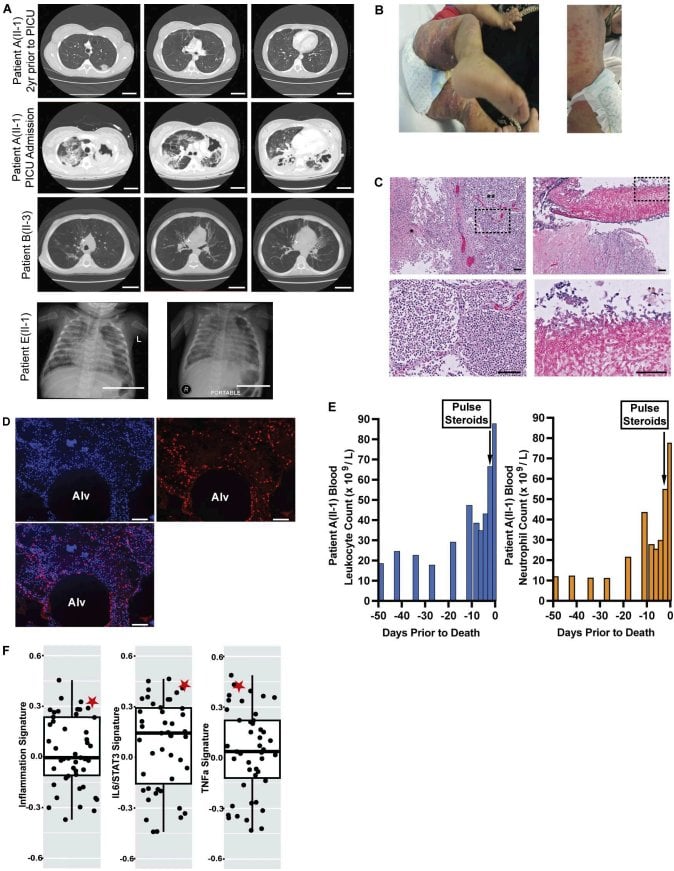
免疫学评估显示,部分患者 B 细胞数量偏低,IgA 升高,提示免疫失调。RNA 测序显示,患者 A(II-1) 的炎症信号通路显著激活,在 47 名脓毒症儿童队列中,其炎症信号排名第 4,IL6/JAK/STAT3 和 TNF/NF-κB 信号均排名第 3。
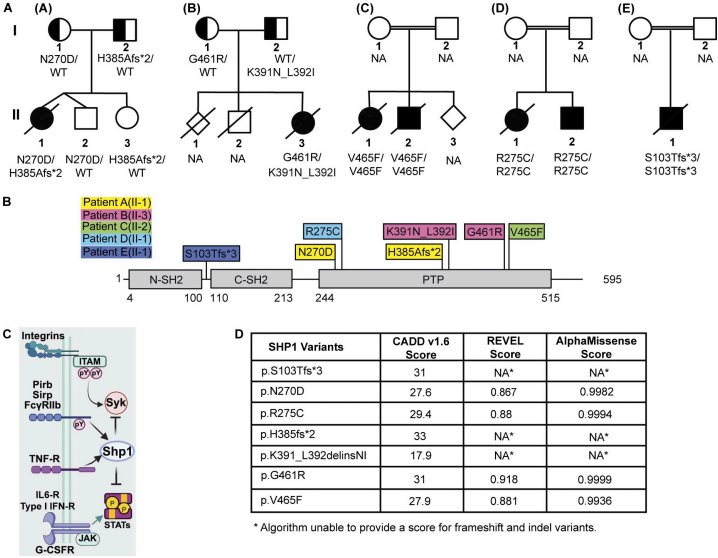
测序发现,七名患者均携带 PTPN6 的复合杂合或纯合变异,包括错义、框内插入缺失和截断变异。这些变异在 gnomAD 数据库中均未报道,且被多种算法预测为有害。变异位点分布在 PTP 结构域或连接区。
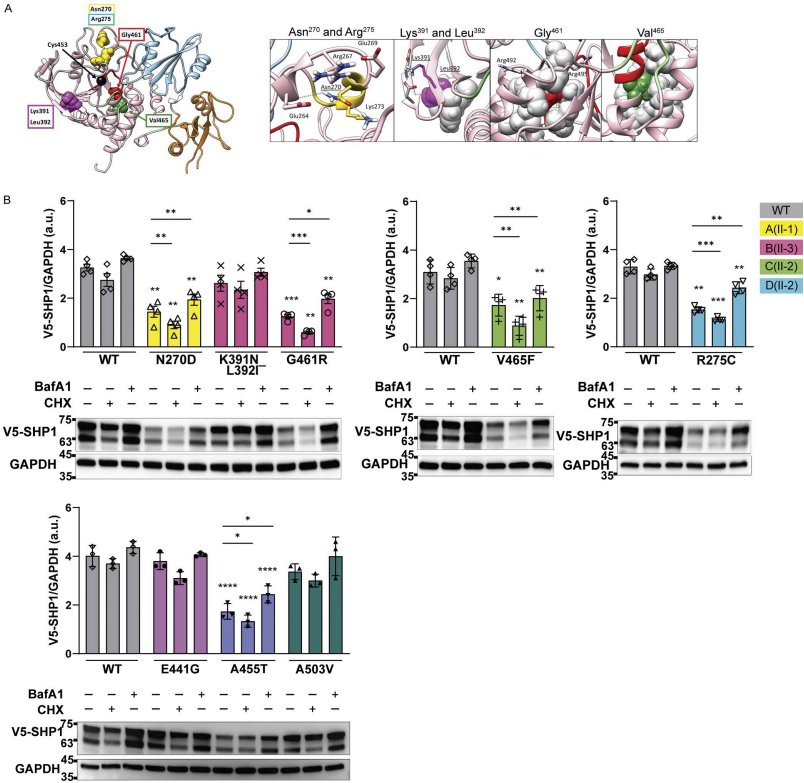
功能实验表明,SHP1N270D、SHP1G461R、SHP1V465F 和 SHP1R275C 突变体蛋白水平显著降低;巴弗洛霉素 A1 处理可恢复其水平,提示异常折叠导致自噬/溶酶体降解。催化活性检测显示,SHP1G461R 和 SHP1V465F 完全失活,SHP1N270D 活性大幅下降,SHP1R275C 和 SHP1K391_L392delinsNI 活性轻度降低。
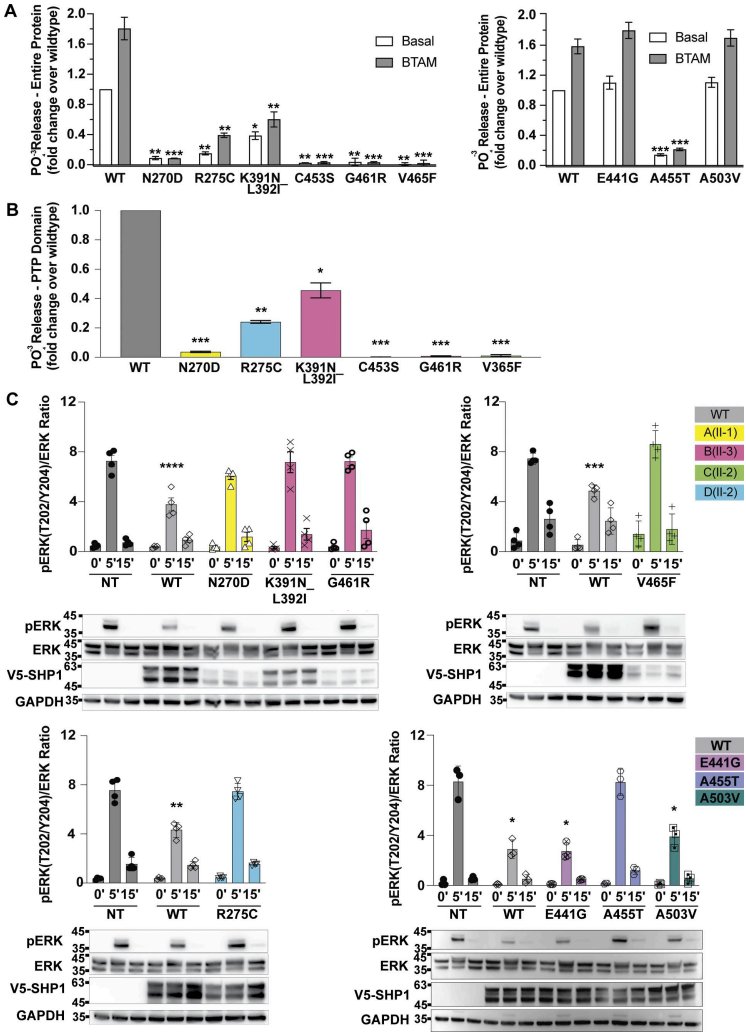
在 EGF 刺激实验中,所有与 ARDS 表型相关的变异均无法下调 pERK 信号,而此前报道的 p.E441G 和 gnomAD 中的 p.A503V 变异则与野生型相似。这说明,即使部分变异仅轻度降低催化活性,仍可能导致严重疾病。
创新点或突破
本研究首次确立了 PTPN6 双等位基因 LoF 变异导致的一种此前未被认识的单基因疾病,特征是婴儿期贫血和严重炎症性肺病。研究提出,SHP1 功能障碍的严重程度构成一个连续谱——从完全失活到轻度功能减退,均可致病。此外,研究将溶血性贫血与 CD47-SIRPα 信号轴联系起来:SHP1 参与传递"别吃我"信号,其缺陷可导致抗体非依赖性溶血。
实际意义
这项发现拓展了炎症性肺病的遗传学版图,提示 SHP1 相关通路可能是免疫介导肺损伤的潜在治疗靶点。对于临床医生,遇到婴儿期不明原因溶血性贫血合并严重肺病时,应考虑 PTPN6 相关疾病的可能。对于转化研究,SHP1 激活策略值得在 SHP1 相关肺病乃至更广泛的中性粒细胞驱动肺损伤中进一步探索。
总结与思考
本研究将 SHP1 从实验室小鼠模型推进到人类疾病实体,为理解免疫调节与肺损伤、红细胞清除之间的关系提供了人类遗传学框架。一个值得思考的问题是:当一种磷酸酶的活性仅轻度下降时,为何仍足以引发如此严重的临床表型?这是否意味着 SHP1 在特定细胞类型或特定信号节点上具有不可替代的作用?