在自身免疫研究中,调节性T细胞(Treg)通常被视为抑制过度免疫反应的“刹车”。但一项发表于《Journal of Experimental Medicine》的小鼠研究显示,当Treg缺失转录因子Helios后,小鼠并未出现多器官炎症,而是发生获得性脂肪萎缩:脂肪组织被自身反应性CD8⁺T细胞破坏,进而导致脂肪肝和胰岛素抵抗。该研究进一步揭示,Helios通过直接调控Id3、Tcf1、Lef1和Bach2等基因,限制Treg向效应阶段过度分化,并维持其终末分化后的功能。这也是一个关于“Treg数量增多但功能失调”的典型模型。
研究背景:Treg功能异常与组织稳态
Treg是一群表达Foxp3的CD4⁺T细胞,负责维持免疫耐受和组织稳态。在脂肪组织中,Treg的比例高于淋巴器官,且具有独特的转录组特征,参与控制代谢平衡。
既往研究已发现,许多自身免疫模型中Treg数量不降反升,但功能存在缺陷。Helios(由Ikzf2编码)是Treg中的一种转录因子。此前研究显示,Treg特异性缺失Helios的小鼠会出现系统性Th1免疫激活、滤泡调节性T细胞减少和生发中心增强。
但一个关键问题尚未解答:Helios缺失后,Treg究竟在哪个环节“失能”?为什么炎症偏偏集中在脂肪组织?
研究目的:追踪Helios缺失后的Treg分化路径
本研究的目标是明确Helios在Treg效应分化中的角色,特别是:
第一,Helios缺失小鼠为何发生脂肪萎缩和代谢紊乱;
第二,脂肪组织中的Helios缺失Treg表型发生了什么改变;
第三,Helios通过哪些靶基因调控Treg的分化与功能。
研究方法(简要)
研究使用Treg特异性Helios敲除小鼠(Ikzf2fl/fl × Foxp3-Cre)。通过代谢笼、组织学、流式细胞术、RNA测序和ChIP测序,比较野生型与敲除小鼠的Treg。
为验证CD8⁺T细胞的作用,研究者将敲除小鼠与β2微球蛋白缺陷小鼠杂交,构建缺乏CD8⁺T细胞的双敲除小鼠。为区分细胞内在缺陷与炎症环境的影响,还使用了Foxp3杂合雌性嵌合小鼠。
核心发现:数量增多,功能失能
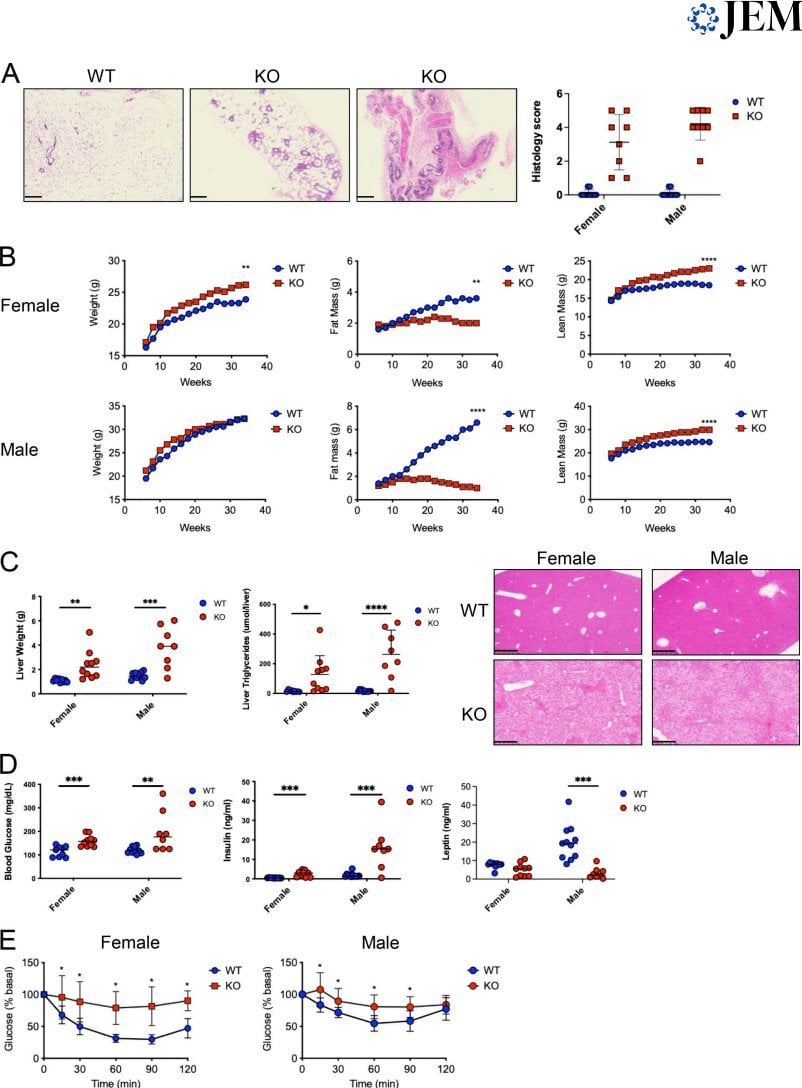
脂肪组织被CD8⁺T细胞破坏。 敲除小鼠在3月龄时脂肪组织出现大量造血细胞浸润,最终完全消失。脂肪组织中的CD8⁺T细胞高表达CD107、颗粒酶B、IFNγ和Fas-L,提示其通过细胞毒和Fas/Fas-L途径杀伤脂肪细胞。在缺乏CD8⁺T细胞的双敲除小鼠中,脂肪组织得以保留,代谢异常也被逆转。
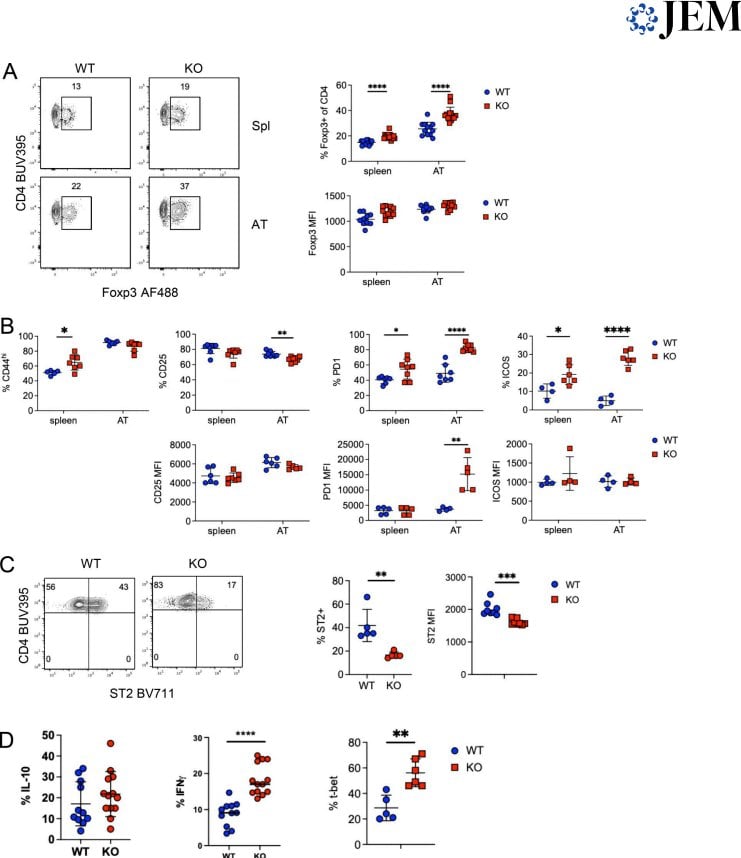
脂肪Treg表型异常。 敲除小鼠脂肪组织中Treg比例升高,但ST2⁺和CXCR3⁺两个终末分化亚群显著减少,Klrg1和IRF4表达也下降。这些Treg呈现CD62L⁻Tcf1⁻的效应表型,却缺乏终末分化标志物。
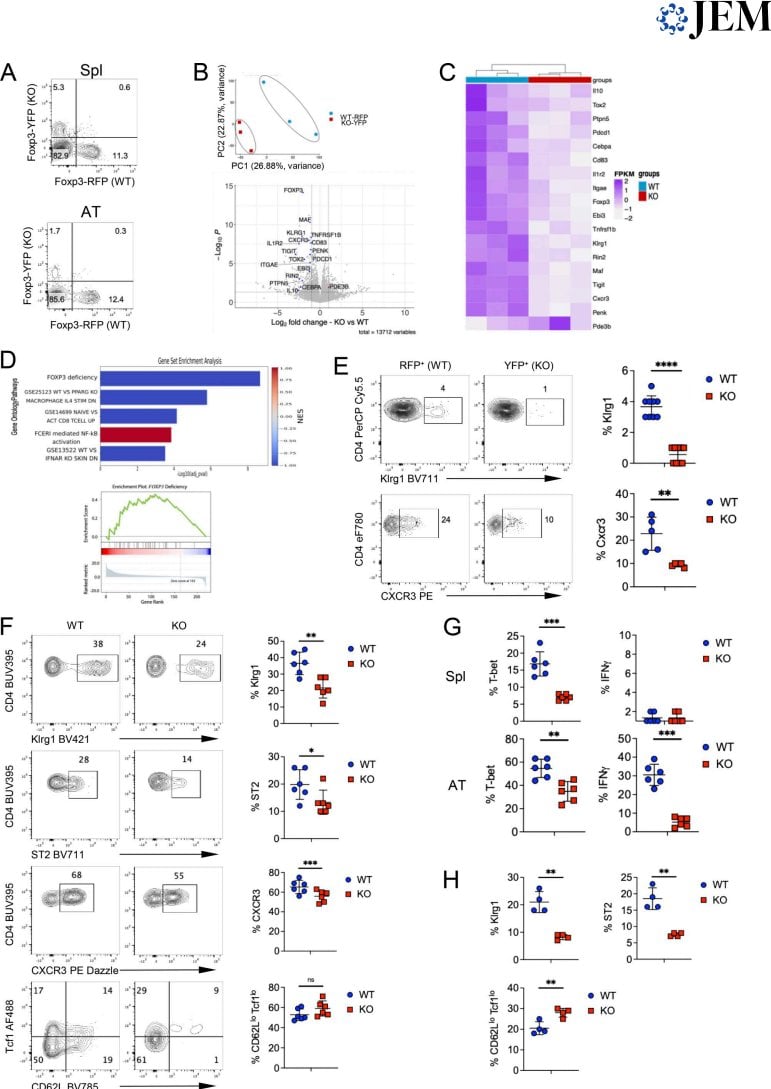
Helios直接调控分化限制因子。 ChIP-seq显示,Helios结合于Id3、Tcf7、Lef1和Bach2的调控区域。这些基因共同作用是限制Treg向效应阶段分化。在Helios缺失的脂肪Treg中,这些基因表达下降,效应分化因此“失控”。
缺陷是细胞内在的。 在嵌合小鼠中,即使存在野生型Treg抑制炎症,敲除Treg仍表现出Klrg1、ST2和CXCR3表达下降,说明这一缺陷不依赖炎症环境。
创新点或突破
这项研究的独特之处在于,它揭示了一个反常现象:Helios缺失导致Treg数量增加、活化增强,却功能失调。
机制上,Helios并非简单地抑制或促进Treg分化,而是同时扮演两个角色:直接限制效应分化,又间接确保终末分化正常进行。缺失Helios后,Treg“冲过了头”,进入效应阶段却无法完成功能成熟。
此外,该模型首次将自身免疫脂肪萎缩与CD8⁺T细胞介导的脂肪细胞杀伤直接联系起来,为理解组织特异性自身免疫提供了新视角。
实际意义:从Treg分化看自身免疫
这项研究提示,Treg功能不能只看数量。在评估Treg相关疾病或治疗策略时,效应分化的“质量”同样关键。
Helios通过一个核心转录网络(Id3、Tcf1、Lef1、Bach2)控制Treg的分化节奏。这一网络若被打乱,可能导致Treg在特定组织中失去保护功能。
对于转化研究而言,该模型也提醒我们:不同组织中的Treg依赖不同的转录程序,脂肪组织的Treg尤其依赖Helios维持的终末分化状态。
总结与思考
Helios缺失小鼠的脂肪萎缩模型说明,Treg的抑制功能需要精确的分化调控。数量增多不等于功能正常,效应分化过度可能反而导致组织损伤。
这项研究也留下一个开放问题:在人类自身免疫疾病中,是否也存在类似的Treg“假性活化”状态?如果存在,我们能否通过检测特定转录因子的表达,识别那些数量正常但功能失能的Treg亚群?