一项发表于《Nature Immunology》的研究建立了人类调节性T细胞(Treg)失稳的体外模型:持续暴露于IL-6、IL-1β与IL-23会令Treg逐步失去FOXP3与HELIOS表达、丧失抑制功能并分泌炎性因子;而敲除IRF4基因下游一个远端调控元件,可显著阻断这一重编程过程。研究证据来自原代人Treg的体外实验与小鼠异种移植物抗宿主病模型。
研究背景:Treg的稳定性并非理所当然
Treg是表达FOXP3的一类CD4+ T细胞,负责抑制其他免疫细胞的活性,是外周免疫耐受的核心力量。若FOXP3功能缺失,小鼠和人类都会出现系统性免疫失调。
正因如此,扩增或输注Treg被视为诱导免疫耐受的潜在策略,并在多种移植与自身免疫的临床前模型中显示出效果。
但问题在于:小鼠谱系追踪研究提示,慢性炎症环境中的Treg会经历表观遗传重编程,转变为失去Foxp3表达的"ex-Foxp3"细胞,并获得促炎功能。
人类Treg是否同样易受细胞因子驱动而失稳,此前并不清楚。这正是本研究要回答的问题。
研究目的:建立并解析人类Treg失稳模型
作者的目标有两层。第一,建立一个可重复的人类Treg失稳体外模型,确认 lineage 身份是否真的会丢失。第二,借助这一模型,找出维持或瓦解Treg身份的关键分子节点。
研究关注的不是短期基因表达波动,而是细胞命运层面的改变——即表观遗传景观是否被重写。
研究方法(简要)
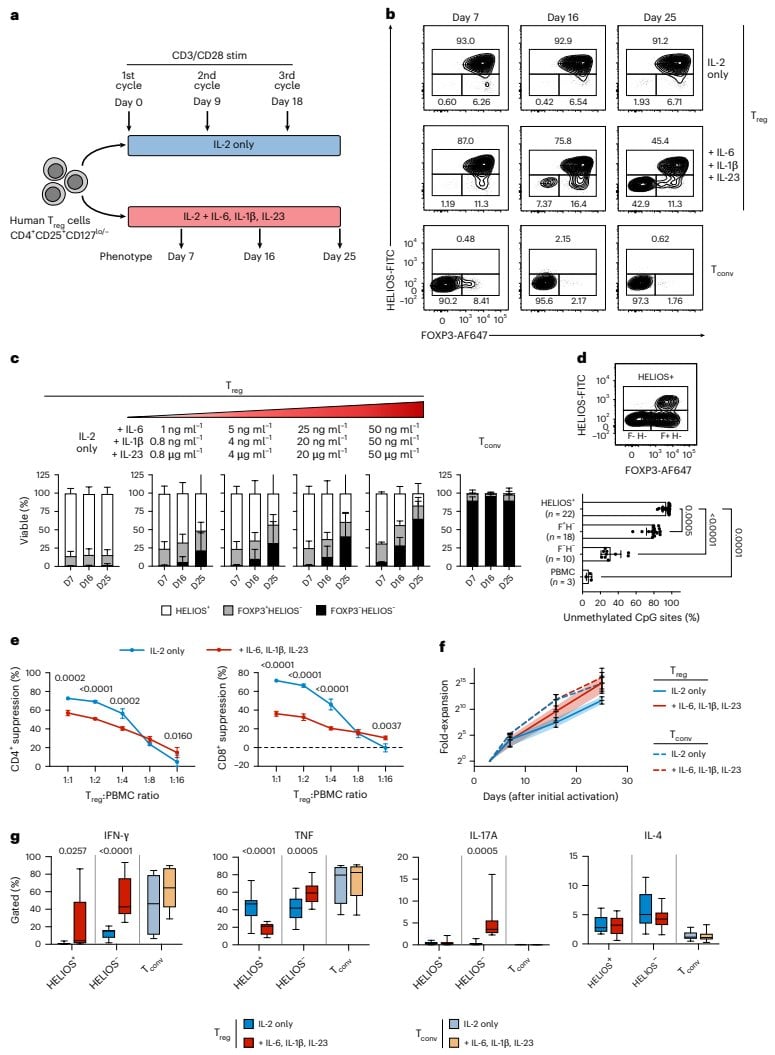
研究者从健康供者外周血中分选出CD4+CD25+CD127lo/−的Treg,每9天进行一轮CD3/CD28刺激,并在IL-2或IL-2联合炎性细胞因子的条件下长期培养。
身份判定以FOXP3与HELIOS两个转录因子为核心指标,并用FOXP3的TSDR(Treg特异性去甲基化区域)甲基化水平作为谱系承诺的分子证据。
在此基础上,作者结合单细胞多组学(转录组+染色质可及性)、批量ATAC-seq、CRISPR–Cas9非编码区切除、CRISPRa过表达以及异种GvHD小鼠模型,逐层验证因果关系。
核心发现:一条AP-1–IRF4轴驱动身份瓦解
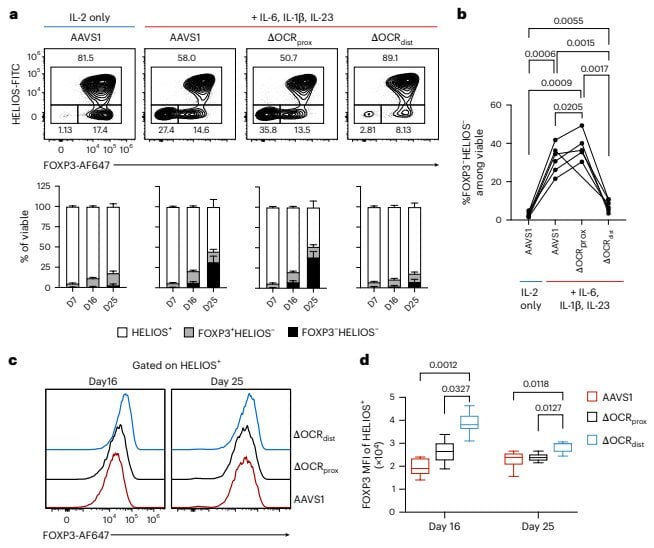
第一,失稳是可测量的渐进过程。 在IL-6、IL-1β、IL-23三联因子持续作用下,FOXP3−HELIOS−细胞比例随浓度与时间上升;这些细胞的TSDR出现不同程度再甲基化,提示正处于状态转换之中。功能上,它们抑制活性下降、扩增增强,并获得IFN-γ、TNF与IL-17A表达能力。
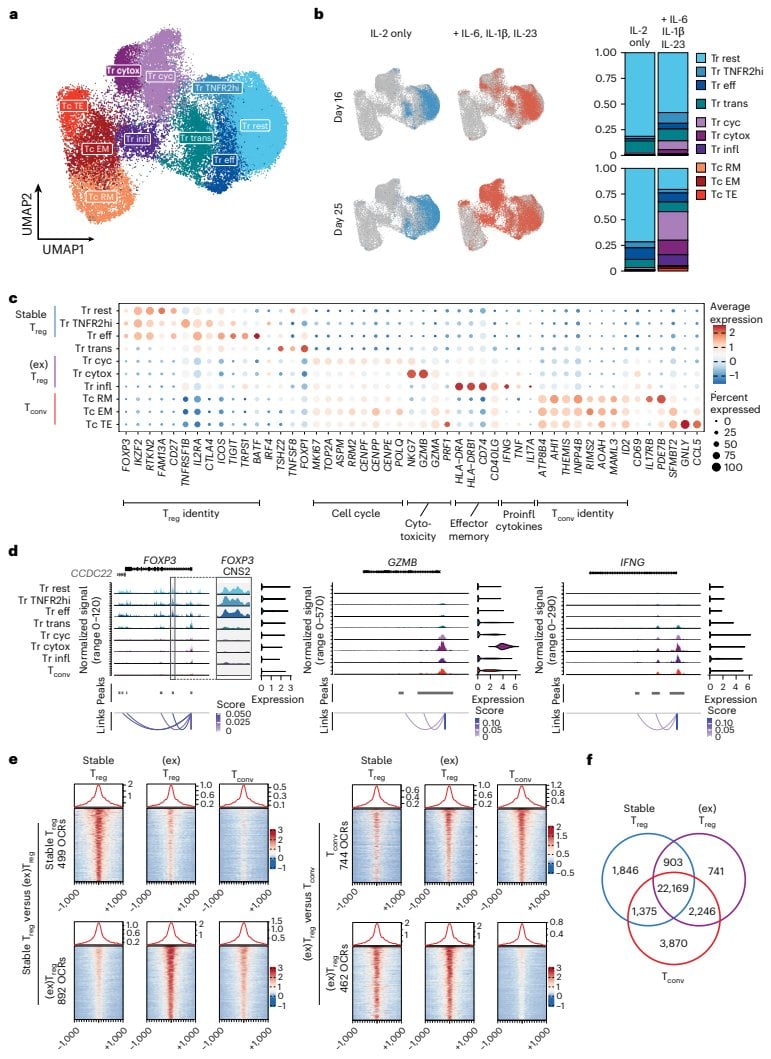
第二,染色质景观被系统性重写。 单细胞多组学显示,失稳细胞在AP-1、RUNX、ETS与IRF4基序处可及性升高,在FOXP3 CNS2处可及性下降;部分开放区域为失稳细胞独有,说明它们既不同于稳定Treg,也不同于常规T细胞。
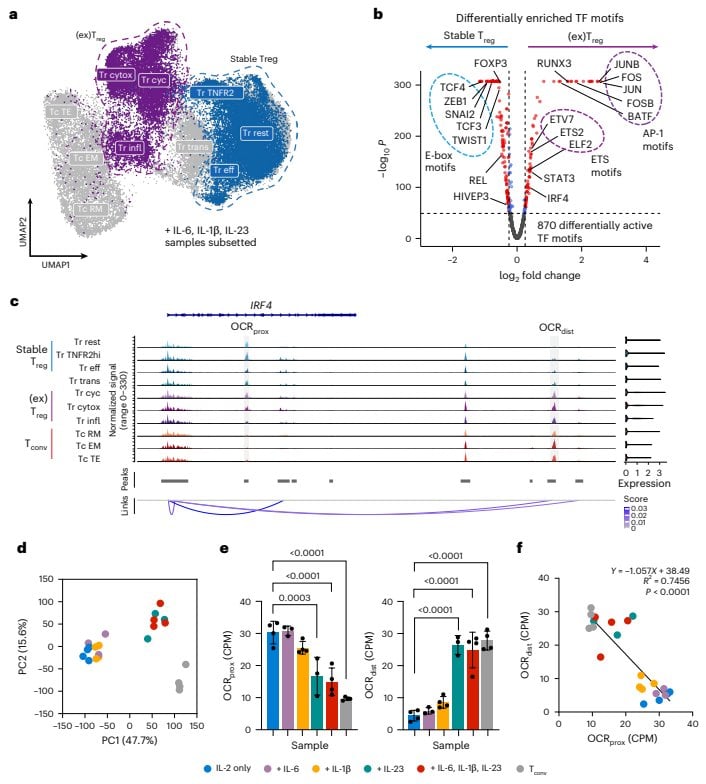
第三,IRF4位点出现"增强子开关"。 在IRF4基因内第6内含子的近端元件(OCRprox)可及性下降,而转录起始位点下游约40 kb的远端元件(OCRdist)可及性升高,且后者与IRF4表达正相关。单因子比较中,IL-23对染色质改变贡献最大。
第四,切除远端元件可阻断失稳。 用CRISPR切除OCRdist后,FOXP3−HELIOS−细胞比例下降约85%,稳定Treg的FOXP3表达升高,抑制功能在体外和GvHD模型中均更优。相反,仅过表达IRF4与AP-1家族成员BATF,即可在无炎性因子条件下部分复现失稳。
创新点或突破
此前关于IRF4与Treg的研究多集中于蛋白编码区或已知增强子,本研究首次将OCRprox与OCRdist描述为一对功能相反的非编码调控模块,并提出"IRF4剂量"决定Treg命运的量效模型。
另一个值得注意的观察是:OCRdist并不直接充当IRF4增强子,其保护作用似乎通过间接机制实现。作者据此提出一个正反馈假说——IRF4与AP-1在OCRdist处协同结合,进一步加固该区域开放,形成难以逆转的命运偏移。这一模型尚待更多实验验证。
实际意义
对临床转化而言,这项研究提示:工程化Treg疗法的稳定性或许不只取决于培养方案,还取决于细胞内在的调控节点。若在制备阶段对OCRdist进行遗传学干扰,理论上可降低炎性环境下Treg失稳的风险,从而兼顾安全性与抑制效力。
对机制研究而言,该工作把"炎症如何改写细胞身份"落到了具体的非编码序列上,为寻找其他调控节点提供了可复用的实验框架。需要强调的是,上述结论主要基于体外模型与异种移植模型,人体内是否同样成立仍需长期谱系追踪研究。
总结与思考
这项研究给出的图景是:人类Treg拥有相当的谱系稳定性,但这种稳定性存在一个可被炎症撬动的表观遗传支点。IL-23主导的染色质重塑、AP-1与IRF4的协同放大,共同把细胞推向促炎状态;而移除一个远端元件,就足以大幅提高其抗干扰能力。
留给读者的开放问题是:在真实的慢性炎症微环境中,这类表观遗传改变是可逆的,还是会随克隆扩增被永久固定?如果答案是后者,那么以调控元件为靶点的干预窗口,可能比我们预想的更早。