一项发表于《实验医学杂志》(2026年,DOI: 10.1084/jem.20251898)的研究,用全癌种化学-遗传学整合分析回答了一个具体问题:哪些肿瘤更依赖表观遗传酶EP300而非其旁系同源蛋白CBP,以及这种依赖由什么基因状态决定。研究发现,PI3K–AKT–mTOR通路失调的骨肉瘤细胞对EP300选择性降解高度敏感,AKT通过重定位EP300、CBP与H3K27ac重塑转录程序;AKT抑制剂与EP300降解在体外和原位移植模型中协同抑制肿瘤生长。证据来自细胞系、患者来源异种移植与小鼠模型,尚属临床前研究。
研究背景:一个缺乏靶向药的骨肿瘤
骨肉瘤是侵袭性骨肿瘤,转移或复发患者生存率长期偏低,目前没有获批的靶向治疗药物。它的基因组高度不稳定,常见TP53、RB1突变,c-MYC、CDK4、CCNE1、AKT1扩增,以及PTEN缺失。
这些改变中,PI3K–AKT–mTOR通路的异常反复出现。但单独使用AKT抑制剂,在体内对肿瘤生长的作用有限。
另一条线索来自表观遗传。EP300与CBP是旁系同源的赖氨酸乙酰转移酶,共同催化H3K27ac——活跃增强子与启动子的标志。两者在肿瘤中常同时表达,但部分肿瘤只依赖其中一个。由于二者功能结构域氨基酸序列高度相似,传统小分子抑制剂难以区分,这也限制了选择性干预的空间。
研究目的:找到依赖EP300的肿瘤类型
作者此前开发了选择性降解EP300的PROTAC分子JQAD1,并在神经母细胞瘤中观察到单药活性。本研究要回答的是:除神经母细胞瘤外,还有哪些肿瘤谱系更依赖EP300?这种依赖由什么遗传状态决定?能否通过联合用药放大效果?
研究方法(简要)
研究分几个层次展开。首先利用癌症依赖图谱(DepMap 24Q2)中1,372株细胞系的CHRONOS评分,比较EP300与CBP的遗传依赖。随后在544株细胞系的PRISM筛选中考察JQAD1的活性。
机制层面,作者使用低传代骨肉瘤PDX来源细胞系,通过Western blot、RNA-seq、ChIP-seq和CRISPR敲除,分析AKT活性对EP300、CBP与H3K27ac基因组分布的影响。联合用药则在体外剂量矩阵、871至912株细胞系的高通量筛选,以及原位骨肉瘤异种移植小鼠中验证。
核心发现:AKT重定位表观酶,制造依赖
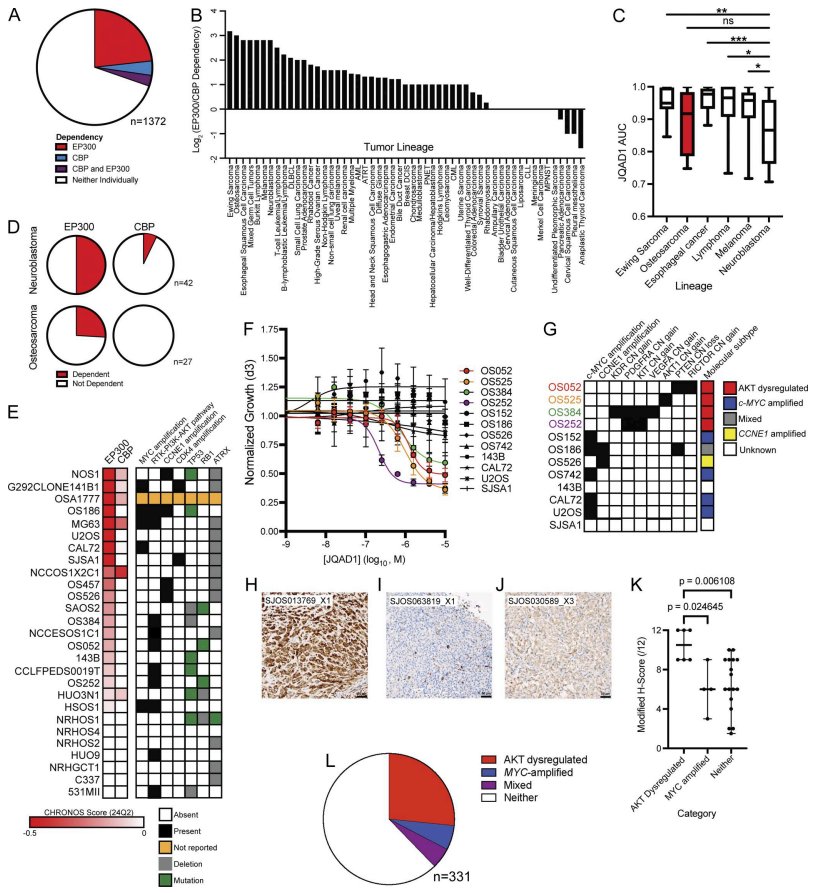
EP300是更普遍的依赖。 在1,372株细胞系中,敲除EP300导致314株(23%) fitness下降,敲除CBP仅61株(4%)。按谱系排序,多数肿瘤谱系更依赖EP300。骨肉瘤细胞中,25.9%(7/27)依赖EP300,无一依赖CBP。
依赖与AKT通路失调相关。 单基因突变无法解释EP300依赖,但多个依赖EP300的骨肉瘤细胞系携带PTEN缺失、AKT1扩增、RICTOR扩增或RTK拷贝数增益。作者将这些统称为"AKT失调"。在27例PDX中,预测为AKT失调者磷酸化AKT(Ser473)免疫组化信号显著升高;331例人骨肉瘤测序数据中,88例(约27%)存在同类改变。
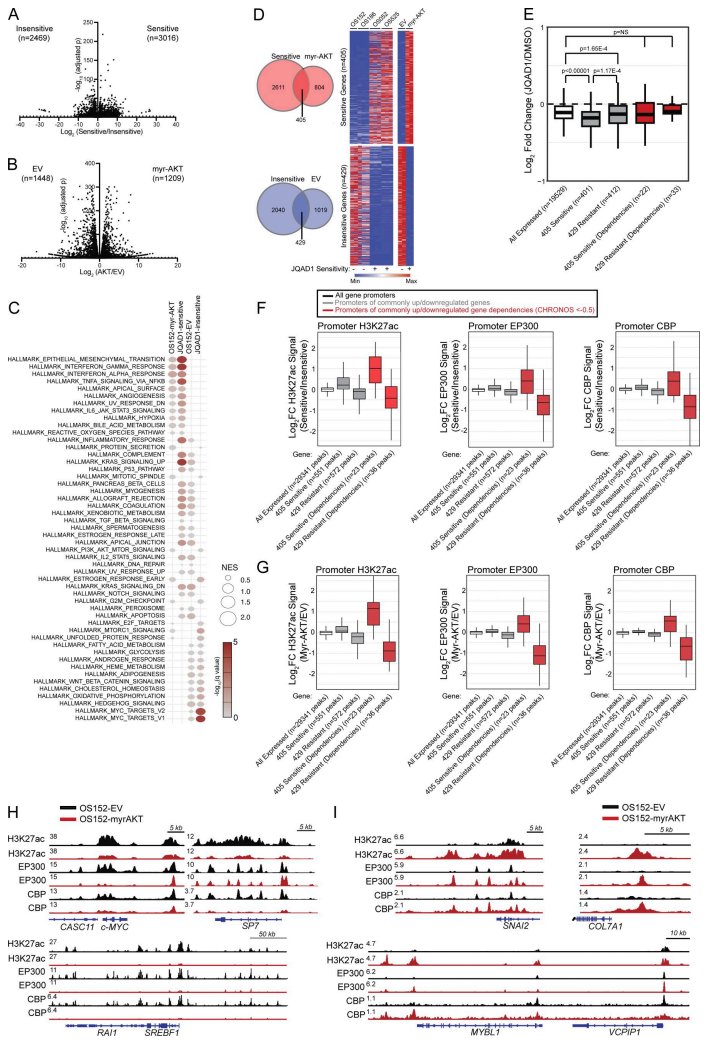
AKT活性足以赋予敏感性。 在c-MYC扩增、对JQAD1不敏感的细胞中导入组成性激活的myr-AKT1,即可使其对JQAD1产生剂量依赖性生长抑制,并伴随EP300降解。这一效应不依赖c-MYC过表达,也不依赖CRBN表达水平。
机制是转录重定位。 ChIP-seq显示,AKT表达使EP300、CBP与H3K27ac从c-MYC、SP7、SREBF1等位点撤离,转而富集到SNAI2、COL7A1、MYBL1等位点。这些新富集位点对应的基因,恰是AKT失调细胞所依赖的基因。换言之,AKT改写了增强子布局,也改写了细胞的"软肋"。
创新点:从单药到协同,并给出预测标志
本研究的推进在于把"谁敏感"推进到"为什么敏感、如何放大"。
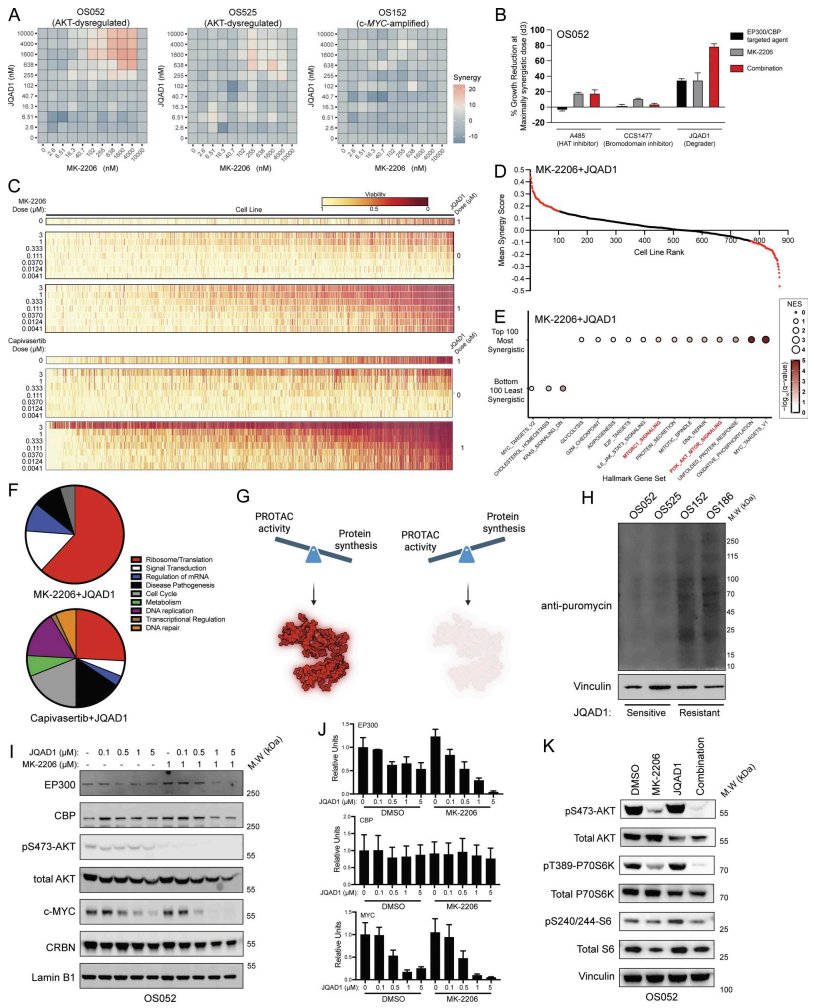
其一,AKT抑制剂MK-2206与JQAD1在AKT失调骨肉瘤细胞中显示协同,在c-MYC扩增细胞中为中性。在871株细胞系中,61.7%呈相加或协同;另一结构不同的AKT抑制剂capivasertib在912株细胞系中重复了类似趋势。
其二,协同的分子解释指向蛋白质合成。协同最强的细胞,转录签名富集于核糖体与蛋白翻译通路。作者提出一个模型:PROTAC的降解效果取决于蛋白合成与降解的竞争;AKT抑制剂压低蛋白再合成速率,使EP300来不及补回,降解因而更彻底。puromycin标记实验支持这一点——JQAD1敏感细胞的新生蛋白合成速率本就较低。
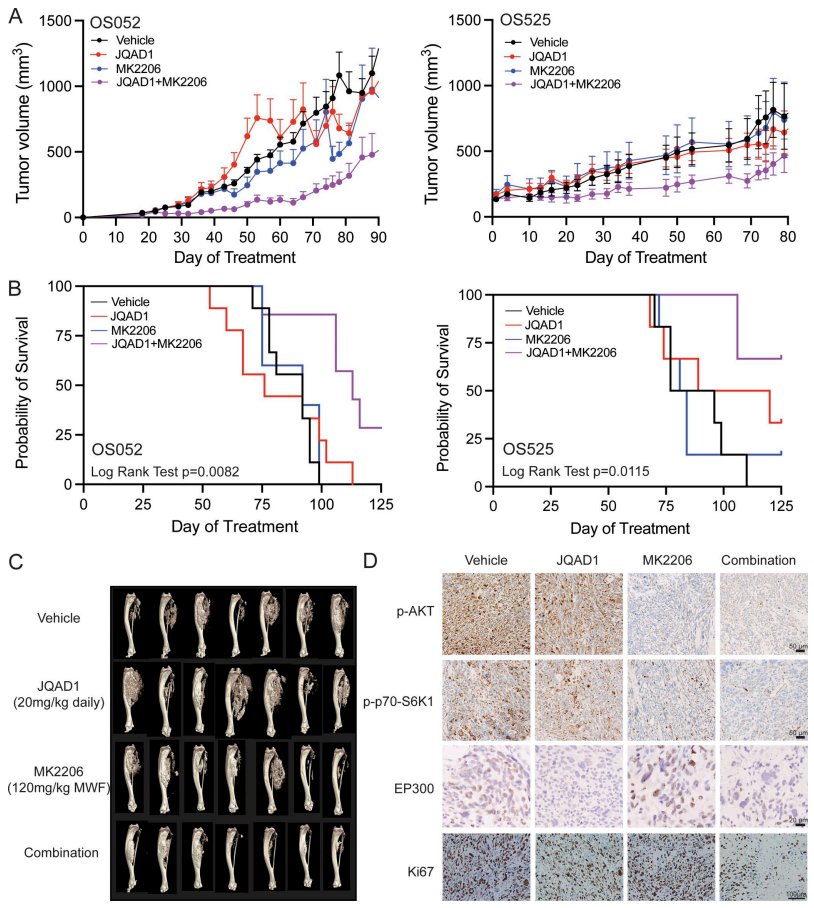
其三,原位移植模型给出体内证据。低剂量JQAD1联合MK-2206显著减慢肿瘤生长、延长生存,并减少肿瘤相关异位骨形成;对侧正常骨的骨参数未见改变。
实际意义:一个可遗传定义的亚群
这项工作的转化价值,首先在于把"AKT失调"变成可操作的入组依据。按作者基于AACR GENIE队列的估算,这类改变约占骨肉瘤的25%。对一个长期缺乏靶向选项的高危亚群,这是值得进一步验证的方向。
其次,它提示EP300降解剂与AKT抑制剂的组合逻辑可能不限于骨肉瘤。凡以AKT通路激活、蛋白翻译活跃为特征的肿瘤,都可能落在这一协同区间内——当然,这仍是需要临床研究检验的假设。
需要清醒看待局限。所有证据来自细胞系、PDX与小鼠模型,没有人体疗效数据。JQAD1单药在体内肿瘤体积上的差异未达统计学显著;AKT失调存在AKT扩增、PTEN缺失、RTK共扩增等多种形式,它们对药物的反应是否一致,作者明确列为待探索问题。此外,PROTAC类分子的活性依赖E3连接酶组分表达,这在人体肿瘤中的异质性尚未系统评估。
总结与思考
把表观遗传酶的选择性依赖,与一条信号通路的激活状态、乃至蛋白合成速率联系起来,是这项研究最有意思的地方。它提示:肿瘤对某个染色质调控因子的依赖,未必写在它自己的基因里,而可能写在它被重编程后的增强子地图上。
那么,如果一种药物的敏感性由"转录程序被谁改写"决定,我们现有的基因分型,是否足以挑出真正会获益的患者?