一篇发表于《Journal of Experimental Medicine》的研究发现,帕金森病患者脑脊液与硬脑膜中均存在可播散的α-突触核蛋白聚集体;小鼠实验显示,这些聚集体在脑边界组织沉积后激活免疫、升高TNF,并选择性损害大分子经脑膜淋巴管的引流。研究提示,脑边界组织可能主动参与帕金森病的清除障碍。
研究背景:清除通路为何值得关注
中枢神经系统没有传统意义上的淋巴管,却并非没有排废通道。脑组织间液与脑脊液交换后,可经脑膜淋巴管汇入颈部淋巴结。这条通路长期被视为“下水道”,近年才被重新审视。
帕金森病的病理标志是α-突触核蛋白(α-syn)异常聚集。过去研究多聚焦脑实质内的神经元损伤,但聚集体同样出现在脑脊液、肠道、血液等外周腔室。脑脊液中的α-syn已被用于辅助诊断,可它在那里做什么,一直不清楚。
硬脑膜紧邻蛛网膜下腔,分布着淋巴管和多种免疫细胞,是脑脊液流出与免疫监视的交汇处。若脑脊液中的α-syn能直接作用于这里,它就不只是病理标志物,而可能是清除障碍的推手。
研究目的:脑边界是否是作用靶点
作者提出一个明确问题:细胞外的α-syn聚集体,是否直接作用于脑边界组织,损害淋巴引流与免疫稳态?
研究同时想确认三件事:帕金森病患者硬脑膜是否存在α-syn沉积;脑脊液来源的α-syn能否在动物体内造成可测量的清除障碍;以及背后的分子介质是什么。
研究方法(简要):人组织、两种小鼠模型与体外细胞
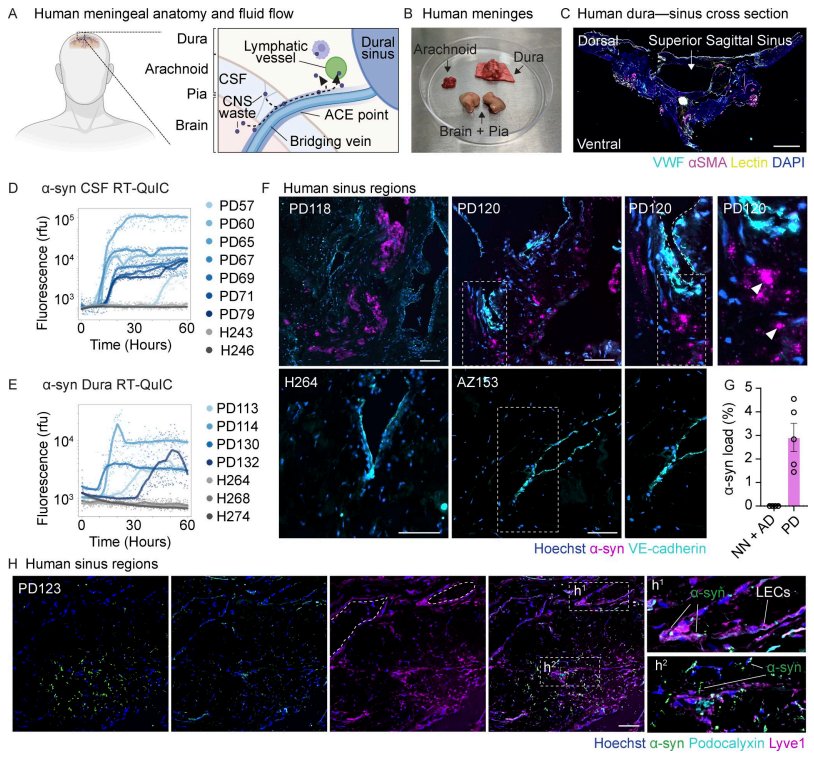
研究分三层证据。第一层是死后人脑组织:取帕金森病患者与神经正常对照的脑脊液和上矢状窦周围硬脑膜,用RT-QuIC检测播散活性,并用免疫组化定位α-syn包涵体。
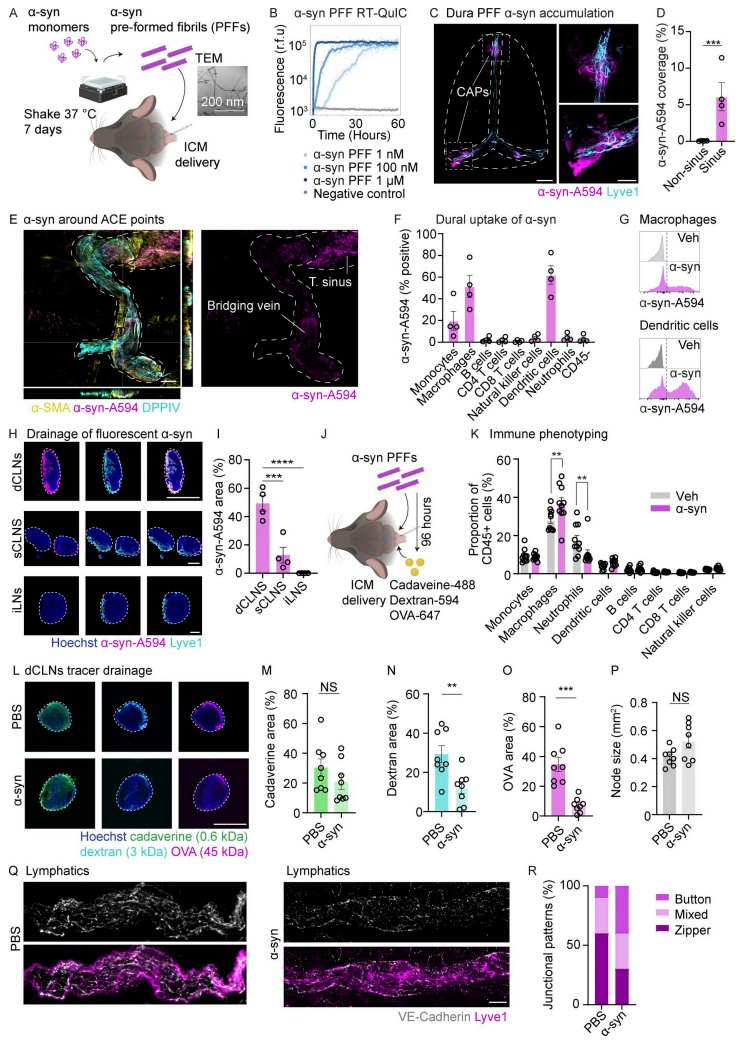
第二层是两种小鼠模型。急性模型向小鼠小脑延髓池注射α-syn预成形纤维(PFF),观察24小时至96小时内的组织分布与引流变化;慢性模型用AAV9载体让脑脊液持续分泌α-syn,观察1至2个月。
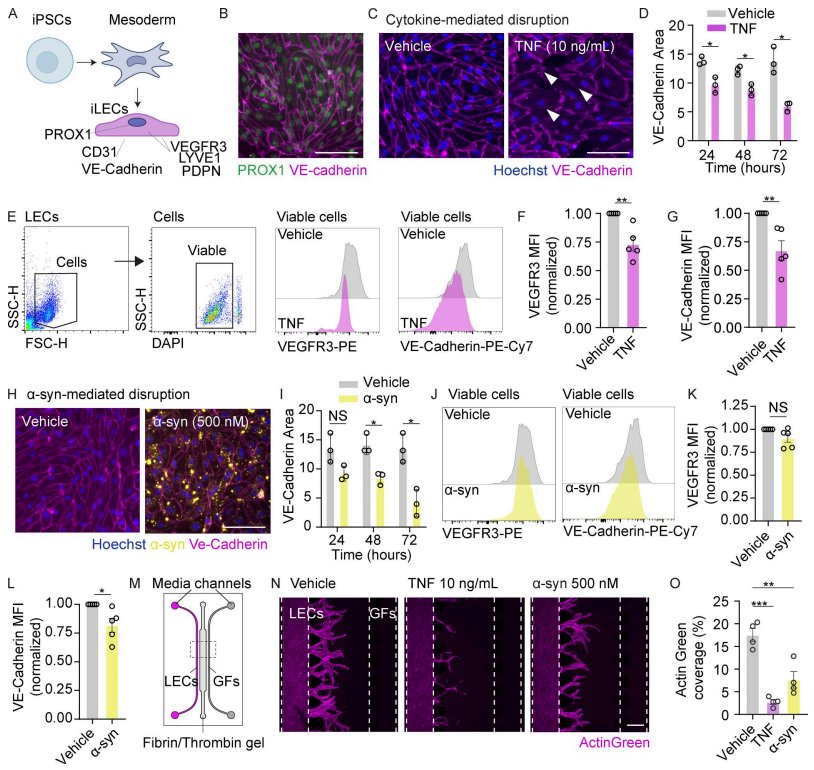
第三层是体外实验:人诱导多能干细胞分化的淋巴内皮细胞(iLEC),分别用重组TNF和α-syn PFF处理,评估紧密连接蛋白VE-cadherin、受体VEGFR3及三维出芽能力。
核心发现:沉积、免疫激活与选择性引流障碍
人组织层面,帕金森病患者的脑脊液和硬脑膜均显示α-syn播散活性,对照样本没有;硬脑膜中可见离散的α-syn阳性包涵体,且多靠近Lyve1+淋巴管。阿尔茨海默病对照组织未见类似沉积。
小鼠急性实验中,注射的α-syn主要聚集在硬脑膜窦周围的脑脊液入口区,被单核细胞、巨噬细胞和树突状细胞摄取,并沿脑膜淋巴管到达深部颈淋巴结。96小时后,硬脑膜巨噬细胞增多,3 kDa右旋糖酐和45 kDa卵清蛋白向颈淋巴结的引流显著下降,而0.6 kDa尸胺变化不大。
慢性模型复现了类似表型:1个月时大分子引流下降,2个月时仍存在;硬脑膜淋巴管连接方式向“纽扣样”转变。值得注意的是,这些小鼠脑实质内未见α-syn沉积、胶质增生、多巴胺能神经元丢失或行为异常。
创新点或突破:TNF与α-syn的双重打击
研究进一步锁定介质。慢性模型脑脊液的多重细胞因子检测显示,TNF显著升高,而IFNγ和IL-1β未变。对已发表单细胞数据的再分析也显示,脑膜及血管周围巨噬细胞中Tnf表达上调;患者硬脑膜中,含α-syn的IBA1+巨噬细胞呈TNF免疫反应阳性。
体外实验给出机制:TNF处理iLEC后,VE-cadherin连接逐步解体,表面VE-cadherin与VEGFR3下降,三维出芽受损;α-syn PFF同样破坏VE-cadherin连接并抑制出芽,但不引起明显的NF-κB核转位,也不诱导iLEC自身释放TNF。
这意味着淋巴功能障碍有两条路径:巨噬细胞来源的TNF间接损伤淋巴内皮,α-syn聚集体则直接作用于内皮细胞。两者部分重叠,却不完全等同。
实际意义:把脑边界纳入病理链条
这项研究把硬脑膜从“被动引流界面”改写为“主动参与病理的界面”。它提示,帕金森病的清除障碍可能先于脑实质病理出现,且由细胞外α-syn与局部免疫共同驱动。
对转化研究而言,脑膜淋巴引流、边界巨噬细胞活化、TNF信号都成为可测量的干预维度。但作者也明确局限:人组织样本量有限,两种小鼠模型并不能完全复现α-syn从神经元起源到扩散的全程;基底脑膜与鼻咽淋巴通路是否同样受累,尚待验证。
总结与思考
这项研究提供的是一条机制线索,而非临床结论:脑脊液与硬脑膜中的α-syn聚集体,足以在动物模型中造成免疫激活与选择性引流障碍,且这种障碍可以独立于脑实质病理存在。
如果清除障碍真能先于神经元损伤发生,那么评估脑膜淋巴功能的影像或体液指标,是否可能成为更早的观察窗口?而在α-syn持续存在的前提下,单纯阻断TNF是否足以恢复引流?这些问题,值得在下一步实验设计中认真对待。