阿尔茨海默病(AD)的风险基因CASS4长期被认为与小胶质细胞相关,但其在脑内的功能并不清楚。一项发表于《Journal of Experimental Medicine》的小鼠研究显示,敲除Cass4会加重5xFAD模型的Aβ沉积与神经突起损伤,并损害认知灵活性;机制上,CASS4缺失破坏了小胶质细胞的黏着斑信号,使其难以向Aβ斑块靠拢并压实斑块。证据来自小鼠与体外细胞实验,尚非临床结论。
研究背景:一个被反复命中却少有人研究的风险基因
全基因组关联研究(GWAS)多次把CASS4位点与晚发型AD风险联系在一起。CASS4编码一种支架蛋白,属于Cas家族,本身没有酶活性,靠多个蛋白结合结构域组装蛋白复合物。
Cas家族最广为人知的功能是调控黏着斑。黏着斑是富含肌动蛋白的细胞骨架结构,赋予细胞膜突起和牵引力,让细胞得以迁移、塑形并吞噬物质。
在脑内,Cass4主要由小胶质细胞表达。小胶质细胞是脑内常驻免疫细胞,会迁移到Aβ斑块表面形成屏障,并把松散的Aβ纤维压实成致密斑块,从而减少与神经元接触的毒性表面积。
但CASS4此前的研究多停留在细胞系和肿瘤领域,它在AD病理中的作用几乎是空白。
研究目的:Cass4缺失是否改变淀粉样变进程
作者构建了全身Cass4敲除小鼠,并与5xFAD淀粉样变模型杂交,系统评估Aβ负荷、神经突起健康、认知行为以及小胶质细胞反应。
研究还进一步构建了小胶质细胞特异性条件敲除模型,以判断表型是否来自中枢神经系统常驻巨噬细胞本身。
研究方法(简要)
形态学上,用Thioflavin S标记致密核心斑块,用6E10标记弥漫Aβ,用APP和ATG9标记营养不良的神经突起,并统计斑块体积、数量、球形度与强度。
分子层面,对海马做单核RNA测序,并对磁珠分选的小胶质细胞做磷酸化蛋白抗体芯片分析。功能层面,采用Morris水迷宫、体外划痕实验、原代小胶质细胞铺展实验和活体双光子激光损伤成像。
核心发现:斑块更多、更松散,神经元更受损
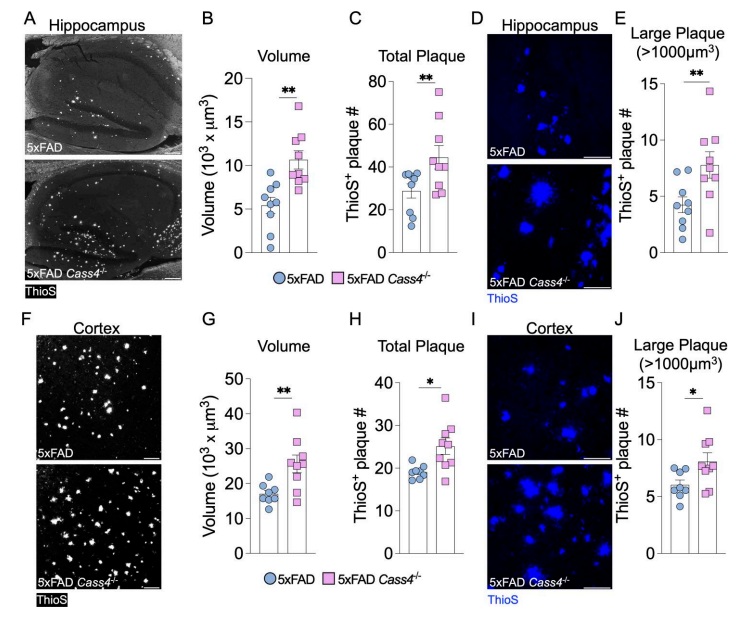
5月龄5xFAD Cass4敲除小鼠的海马和皮层中,ThioS阳性斑块总体积与数量均升高,直径对应体积超过1000 μm³的大斑块也更多(Figure 1)。
神经突起损伤同步加重:斑块周围APP阳性点状结构增多,海马与皮层ATG9沉积升高(Figure 2)。单核测序显示兴奋性神经元与抑制性神经元均出现基因表达改变。
行为学上,4月龄小鼠在水迷宫定位航行和记忆探测中表现正常,但平台移位后寻找新位置的能力明显受损,提示选择性认知灵活性缺陷(Figure 3)。
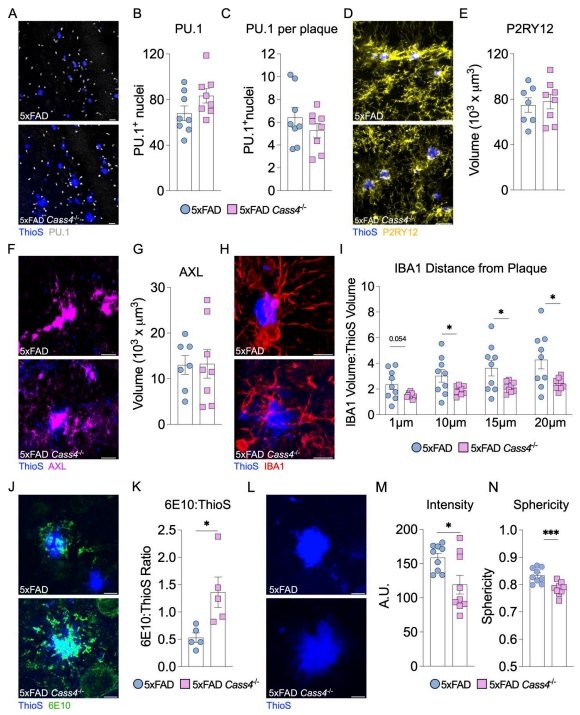
小胶质细胞数量、增殖、DAM表型与吞噬能力均未见明显变化。真正改变的是"贴近":斑块周围IBA1体积减少,6E10与ThioS比值升高,斑块强度和球形度下降(Figure 4)。
小胶质细胞特异性敲除可重现Aβ负荷增加、斑块压实变差与神经突起损伤,说明CASS4作用于中枢常驻巨噬细胞。
创新点或突破:把CASS4接到黏着斑这条通路上
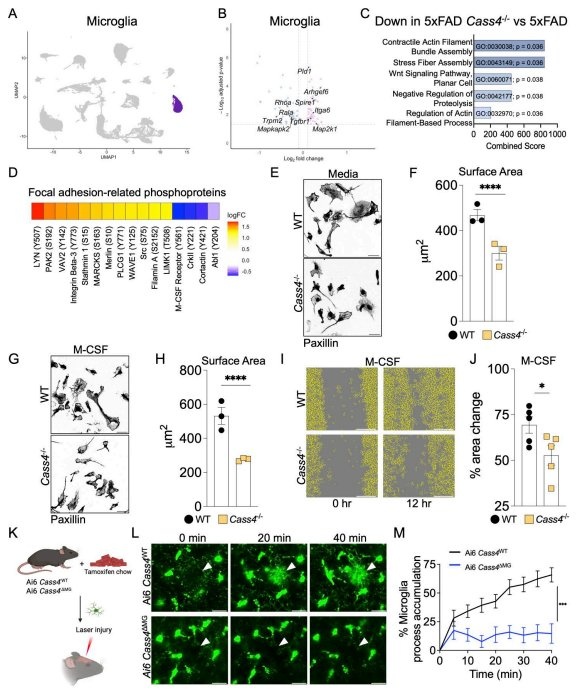
磷酸化蛋白芯片显示,93个差异磷酸化蛋白中约17%属于黏着斑信号核心分子。CrkII、cortactin、Abl1磷酸化下降,整合素β3、Src、filamin A、LYN磷酸化升高,后者可能是代偿。
功能验证与信号改变一致:Cass4缺失的小胶质细胞在层粘连蛋白上铺展面积减小,对M-CSF反应减弱;巨噬细胞划痕愈合变慢;活体激光损伤后,小胶质细胞突起向损伤点的汇聚明显迟钝(Figure 6)。
实际意义:斑块"压实"也是保护机制
这项研究把AD遗传风险、小胶质细胞运动能力与黏着斑生物学串成一条线。它提示,斑块的数量之外,斑块的紧密程度和小胶质细胞的围堵效率同样影响周围神经元。
对转化研究而言,CASS4通路提供了一个不同于清除Aβ的干预视角:改善小胶质细胞的黏附与迁移,可能间接减轻神经毒性。但作者也指出,人类AD相关CASS4单核苷酸多态性如何影响蛋白功能仍待研究,本文使用的是敲除模型而非点突变模型。
总结与思考
在小鼠模型中,CASS4缺失并不改变小胶质细胞的数量或"激活程度",而是让它们更难靠近和压实Aβ斑块,进而加重神经突起损伤与认知灵活性缺陷。这为理解AD风险基因如何通过细胞力学影响病理提供了新线索。
值得思考的是:如果小胶质细胞的核心问题不是"数量不够"而是"贴不上去",那么以黏着斑信号为靶点的策略,该如何在增强围堵的同时避免过度炎症?这仍是需要实验回答的问题。